Die Chemotherapiegruppe hat über die erwartete Leistung hinaus außergewöhnlich gut abgeschnitten und die globalen Ambitionen von Allist schwer erschüttert.
Am 6. Oktober 2026 ließ eine Ankündigung von der anderen Seite des Ozeans die Atmosphäre in der chinesischen Branche für innovative Arzneimittel plötzlich erstarren.
ArriVent Biopharma, der internationale Partner von Allist, hat die Top-Line-Daten der globalen Phase-III-Studie FURVENT zu Furmonertinib veröffentlicht: Der primäre Endpunkt erreichte keine statistische Signifikanz. Das mediane progressionsfreie Überleben (PFS) nach Bewertung durch das blinde unabhängige Zentralreview (BICR) betrug 11,0 Monate (240-mg-Gruppe) gegenüber 9,5 Monaten (Chemotherapiegruppe), mit einem Hazard Ratio (HR) von 0,75 und p = 0,0654, was den voreingestellten Schwellenwert für statistische Signifikanz (üblicherweise p < 0,05) nicht erreichte. Am Tag der Veröffentlichung der Nachricht stürzte der Aktienkurs von ArriVent um fast 47 % ein, und die Marktkapitalisierung ging fast um die Hälfte zurück.
Für Allist ist dies weit mehr als nur eine Kursschwankung eines ausländischen Partners. Was es verloren hat, ist ein Zeitfenster, das sich schnell schließt. Hinter diesem Fenster verbirgt sich ein Bereich, der von globalen Pharmariesen wiederholt umkämpft wird, mehrere Milliarden Dollar kostet und bis heute zahlreiche Patienten ohne verfügbare Medikamente zurücklässt – das nicht-kleinzellige Lungenkarzinom (NSCLC) mit EGFR-Exon-20-Insertionsmutationen (exon20ins).
Um zu verstehen, was Allist tatsächlich verloren hat, muss man zunächst begreifen, wie zäh diese „harte Nuss“ ist.
01
exon20ins: Eine schwer zu knackende Nuss
In der heutigen Zeit, in der die Therapien für NSCLC (nicht-kleinzelliges Lungenkarzinom) bereits sehr ausgereift sind, stellt EGFR exon20ins immer noch einen blauen Ozean dar.
exon20ins ist die dritthäufigste Subtyp der EGFR-Mutationen bei NSCLC und macht etwa 10 % aller EGFR-mutierten NSCLC-Fälle aus. In den USA werden jährlich etwa 1500 bis 2500 neue Fälle diagnostiziert. Die absolute Zahl ist nicht groß, aber es besteht seit langem das Dilemma, dass „keine geeigneten Medikamente zur Verfügung stehen“.
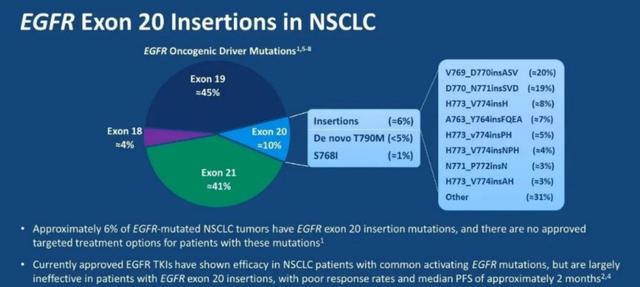
Abbildung: Anteil der verschiedenen EGFR-Mutationen, Quelle: Southwest Securities
Der wichtigste Grund liegt in der Veränderung der dreidimensionalen Struktur des EGFR-Proteins. exon20ins fügt eine Aminosäuresequenz ein und verändert die räumliche Konformation der ATP-Bindungstasche. Die traditionellen EGFR-TKI der ersten, zweiten und dritten Generation hemmen die Kinaseaktivität durch kompetitive Bindung an die ATP-Tasche, aber die durch exon20ins verursachte Konformationsänderung macht es diesen Medikamenten schwer, effektiv zu binden. Die überwiegende Mehrheit der exon20ins-Subtypen zeigt eine primäre Resistenz gegen traditionelle TKI.
Problematischer ist zudem, dass exon20ins keine einzelne Mutation ist, sondern Heterogenität aufweist. Bislang wurden mehr als 60 aktivierende Insertionsvarianten entdeckt, die nach der Insertionsposition in drei Kategorien unterteilt werden können: C-Helix-Bereich, Nah-Schleifen-Bereich (near-loop) und Fern-Schleifen-Bereich (far-loop). Eine multizentrische retrospektive Studie mit 124 Patienten zeigte, dass Insertionen im Nah-Schleifen-Bereich 71 % ausmachen, im Fern-Schleifen-Bereich 22 % und in der C-Helix nur 7 %. Unterschiedliche Insertionsstellen und -sequenzen wirken sich völlig unterschiedlich auf die Arzneimittelbindung aus, was bedeutet, dass es für ein einzelnes Medikament schwierig ist, alle Subtypen „abzudecken“.
Darüber hinaus ist die Diagnose selbst eine Hürde. Da es zahlreiche Varianten von exon20ins gibt, können herkömmliche PCR-Tests oft nur die häufigsten Subtypen abdecken, was leicht zu Fehldiagnosen führt. Die NGS-Sequenzierung ist eine notwendige Voraussetzung, um alle exon20ins-Subtypen genau zu identifizieren, aber in vielen medizinischen Einrichtungen auf lokaler Ebene ist die Zugänglichkeit von NGS noch begrenzt. Ein Patient könnte eine zielgerichtete exon20ins-Mutation tragen, aber aufgrund der Einschränkungen der Testverfahren als „Wildtyp“ eingestuft werden und die Chance auf eine präzise Therapie verpassen.
Zusammengenommen wurden exon20ins aufgrund dieser Faktoren zeitweise als „unbehandelbare“ harte Nuss angesehen.
02
Der Gipfel: Erstlinientherapie mit Monotherapie
In der Onkologie-Branche gibt es ein Sprichwort: Wer die Erstlinientherapie beherrscht, beherrscht den Markt.
Egal wie gut die klinische Entwicklung eines Medikaments verläuft, wenn es nicht in die Indikation der Erstlinientherapie vordringen kann, wird sein Wert stark gemindert. Und bei der EGFR-exon20ins-Erstlinienindikation fehlt es bislang an einer Monotherapie. Der größte Kuchen im Teilmarkt wurde bisher noch nicht vollständig erschlossen.
Amivantamab von Johnson & Johnson ist nicht nur das erste zugelassene zielgerichtete Medikament für exon20ins, sondern auch das einzige derzeit zugelassene Medikament für die Erstlinienindikation.
Im Mai 2021 erhielt Amivantamab die beschleunigte Zulassung der FDA basierend auf den Daten der CHRYSALIS-Studie für Patienten mit exon20ins, die nach einer platinbasierten Chemotherapie fortgeschritten sind, und wurde damit das erste zielgerichtete Medikament in diesem Bereich. Anschließend bestätigte Johnson & Johnson im Jahr 2024 durch die Phase-III-Studie PAPILLON den Vorteil von Amivantamab in Kombination mit Carboplatin + Pemetrexed gegenüber der reinen Chemotherapie: Das mediane PFS betrug 11,4 Monate gegenüber 6,7 Monaten, und das Risiko für Krankheitsprogression oder Tod wurde um 60 % gesenkt (HR 0,40). Noch bemerkenswerter ist die abschließende OS-Analyse: Das mediane Gesamtüberleben (OS) unter der Kombinationstherapie erreichte 34,3 Monate, gegenüber 27,9 Monaten in der Chemotherapiegruppe, was eine Verlängerung von etwa 6 Monaten bedeutet. Dies ist das längste mediane OS, das bisher im Bereich von exon20ins berichtet wurde.
Allerdings muss Amivantamab in Kombination mit einer Chemotherapie verabreicht werden, erfordert nicht nur eine intravenöse Verabreichung, sondern ist auch extrem teuer in der Behandlung, was für die Patienten gewisse Nutzungshürden darstellt. Das ist auch der Grund, warum bei der EGFR-exon20ins-Erstlinienindikation eine Monotherapie fehlt.
AstraZeneca hat diesen klinischen Bedarf als erstes genau erkannt. Dank des anhaltend hohen Verkaufserfolgs von Osimertinib verfügt AstraZeneca nach wie vor über einen starken Wettbewerbsvorteil im Bereich NSCLC, hat aber EGFRexon20ins nie vollständig erobern können. Diese Indikation ist zur Achillesferse von AstraZeneca geworden.
Um die Dominanz von Osimertinib im Bereich NSCLC weiter zu stärken, erwarb AstraZeneca im Juli 2026 die globalen Rechte an Sunvozertinib von Dizal Pharmaceutical für eine Anzahlung von 600 Millionen US-Dollar und Meilensteinzahlungen von bis zu 900 Millionen US-Dollar. Der gesamte potenzielle Transaktionswert beträgt 1,5 Milliarden US-Dollar und stellt einen neuen Höchstwert für die Anzahlung bei einem in China entwickelten niedermolekularen zielgerichteten Medikament dar.
Der Grund, warum AstraZeneca bereit ist, so viel Geld zu investieren, liegt im großen Potenzial von Sunvozertinib. Im Juli 2025 erhielt Sunvozertinib die beschleunigte Zulassung der FDA und sicherte sich erfolgreich die Zweitlinienindikation für exon20ins, womit es das einzige orale Medikament ist, das in den USA für exon20ins zugelassen ist. Gleichzeitig erreichte die WU-KONG28-Studie von Sunvozertinib zur Erschließung der Erstlinienindikation erfolgreich ihren primären Endpunkt: Das mediane PFS nach BICR-Bewertung betrug 10,3 Monate gegenüber 7,5 Monaten, HR 0,65, p = 0,0008; die bestätigte objektive Ansprechrate (ORR) betrug 58,9 % gegenüber 31,1 %, und die mediane Dauer des Ansprechens (DoR) betrug 11,2 Monate gegenüber 7,1 Monaten.
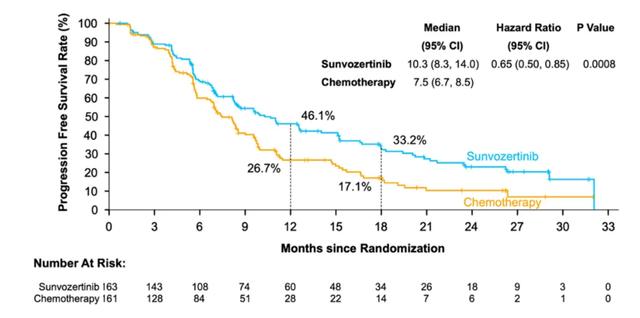
Abbildung: Daten der WU-KONG28-Studie zu Sunvozertinib
Das wichtigste Verkaufsargument von Sunvozertinib liegt in der bevorstehenden Realisierung der Erwartung einer oralen Therapie für die Erstlinienindikation. Der ergänzende Antrag auf Zulassungserweiterung (sNDA) wurde am 30. August 2026 von der FDA angenommen. Im Bereich NSCLC verfügt AstraZeneca über ein komplettes und ausgereiftes Vermarktungsteam. Sobald Sunvozertinib erfolgreich die Erstlinienindikation erhält, kann AstraZeneca seine starke Dominanz im exon20ins-Bereich fortsetzen und die strategische Ausrichtung des „Super-Osimertinibs“ weiterverfolgen.
Ebenfalls auf diesen Markt zielt zipalertinib von der Firma Cullinan ab. Obwohl zipalertinib ebenfalls ein orales Medikament ist, verfolgt es nicht den Weg von Sunvozertinib, sondern wählt die Kombination mit einer Chemotherapie, um die Erstlinientherapie anzugreifen und direkt mit Amivantamab von Johnson & Johnson zu konkurrieren. Die Daten der Phase-III-Studie REZILIENT3 zeigen, dass das mediane PFS unter zipalertinib in Kombination mit Chemotherapie 14,5 Monate erreichte, gegenüber 8,5 Monaten unter reiner Chemotherapie, HR 0,50, p = 0,00015. Dies ist das längste PFS, das bisher im Bereich der EGFR-exon20ins-Erstlinientherapie berichtet wurde.
Cullinan hat im Oktober 2026 die rollierende Einreichung des NDA über den Echtzeit-Tumorprüfkanal (RTOR) der FDA gestartet und wird höchstwahrscheinlich in naher Zukunft zugelassen. Allerdings konzentriert sich zipalertinib derzeit nicht auf klinische Studien zur Erstlinien-Monotherapie, und es ist noch unklar, ob es in Zukunft eine entsprechende Indikation verfolgen wird.
Aus der Analyse des aktuellen Wettbewerbsumfelds geht hervor, dass alle Akteure auf den oralen Markt der Erstlinienindikation abzielen, und die Erstlinien-Monotherapie ist zweifellos der Gipfel des EGFR-exon20ins-Bereichs.
03
Warum ist Furmonertinib gescheitert?
Kehren wir zu den Daten der FURVENT-Studie zurück. Warum ist Furmonertinib gescheitert? Höchstwahrscheinlich gab es Probleme beim Studiendesign.
Betrachten wir zunächst die Verumgruppe: Die mediane PFS der 240-mg-Gruppe betrug 11,0 Monate, die ORR lag bei 60 %. Diese Daten sind in keiner exon20ins-Studie schlecht. Im Vergleich zu den 10,3 Monaten und 58,9 % von Sunvozertinib sind sie sogar leicht überlegen; im Vergleich zu den 11,4 Monaten und dem Chemotherapie-Kombinationsschema von Amivantamab liegen sie in der gleichen Größenordnung. Aber da es sich bei den Studien nicht um Head-to-Head-Vergleiche handelt, hat der reine Vergleich der Daten der Verumgruppen keine große Bedeutung.
Wenn die Kontrollgruppen alle eine Chemotherapie erhalten, ist der Vergleich zwischen Verum- und Kontrollgruppe viel aussagekräftiger – und das Problem von FURVENT liegt in der Kontrollgruppe. Das mediane PFS der Chemotherapiegruppe erreichte nach BICR-Bewertung 9,5 Monate, was deutlich höher ist als die Daten der Chemotherapie-Kontrollgruppen in früheren Studien.
Eine systematische Literaturübersicht und Meta-Analyse fasste die Wirksamkeit der Erstlinien-Chemotherapie bei Patienten mit exon20ins zusammen: Das zusammengefasste mediane PFS betrug 5,6 Monate, die zusammengefasste ORR lag bei 25,7 %. Eine andere Studie berichtete, dass die ORR der Erstlinien-Chemotherapie 19,2 % betrug und das mediane PFS etwa 4,5 bis 5,7 Monate lag. Daten aus der realen Welt deuten ebenfalls auf einen PFS-Bereich von 5 bis 6 Monaten hin.
Selbst unter Berücksichtigung von Faktoren wie der Auswahl der Studienteilnehmer, der Qualität der Bildgebung und der Dichte der Nachuntersuchungen, die zu einem „Studieneffekt“ führen können, liegt das PFS der Chemotherapiegruppe bei 9,5 Monaten weit über den historischen Erwartungen. Analysten von BTIG betonten in ihrer Bewertung klar, dass das Scheitern von FURVENT nicht auf eine unzureichende Wirksamkeit von Furmonertinib zurückzuführen ist, sondern darauf, dass die Chemotherapie-Kontrollgruppe deutlich besser abschnitt als erwartet – die Schätzung lag bei 7,5 bis 8 Monaten, tatsächlich wurden 9,5 Monate erreicht.
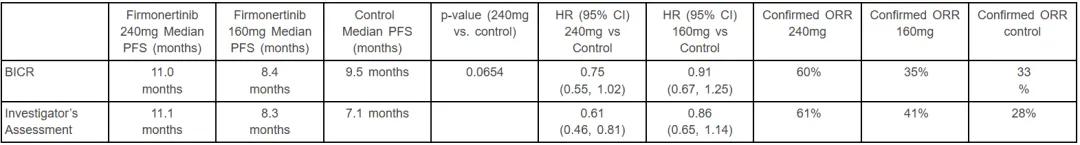
Abbildung: Übersicht der Daten der FURVENT-Studie, Quelle: Unternehmenswebsite
Daten innerhalb derselben Studie bestätigen dies ebenfalls. Das von den Prüfarzten bewertete PFS der Chemotherapiegruppe betrug nur 7,1 Monate, während das von BICR bewertete PFS 9,5 Monate erreichte. Der Unterschied von 2,4 Monaten zwischen den beiden Werten bildete genau die Trennlinie zwischen Erfolg und Misserfolg der Studie. Das von den Prüfarzten bewertete PFS der 240-mg-Gruppe von Furmonertinib betrug 11,1 Monate, was mit dem von BICR bewerteten Wert von 11,0