Weltweit erste für 2-jährige Kinder geeignete Gentherapie, die hämatologische Erkrankungen bei Kleinkindern an der Ursache bekämpft.
Kürzlich gab Vertex Pharmaceuticals bekannt, dass die US-amerikanische Arzneimittelbehörde FDA die Erweiterung der ergänzenden Indikation für sein Gentherapeutikum Casgevy (generischer Name: exagamglogene autotemcel) offiziell zugelassen hat. Die Altersuntergrenze der Anwendung wird auf Patienten ab 2 Jahren mit Sichelzellkrankheit (SCD) und wiederkehrenden vaskulären okklusiven Krisen (VOC) sowie Patienten mit transfusionsabhängiger β-Thalassämie (TDT) herabgesetzt.
Der Antrag auf diese Indikationserweiterung wurde in das Pilotprogramm des National Priority Voucher (CNPV) des FDA-Kommissars aufgenommen. Von der Einreichung der Unterlagen bis zur endgültigen Zulassung vergingen nur 53 Tage. Zuvor hatte Casgevy bereits die dreifache Qualifizierung als Orphan-Arzneimittel, fortschrittliche Therapie zur Regenerativen Medizin (RMAT) und Fast-Track-Status erhalten.
Diese Zulassung macht Casgevy nicht nur zum weltweit ersten Gentherapeutikum, das für SCD-Kinder im Alter von nur 2 Jahren angewendet werden kann, sondern erweitert auch die klinische Anwendung der CRISPR/Cas9-Geneditierungstherapie auf die Gruppe von Kindern mit schweren erblichen Bluterkrankungen und bietet jungen Patienten eine neue Behandlungsoption, die an der Wurzel der Erkrankung ansetzt.
Junge Patienten fehlen seit langem an frühzeitigen Interventionsmöglichkeiten
Sowohl die Sichelzellkrankheit als auch die transfusionsabhängige β-Thalassämie sind seltene erbliche Bluterkrankungen, die durch Defekte im β-Globin-Gen verursacht werden. Sie weisen unterschiedliche Pathogenesen und klinische Manifestationen auf, führen aber beide zu dauerhaften Organschäden und verkürzen die Lebenserwartung der Patienten erheblich.
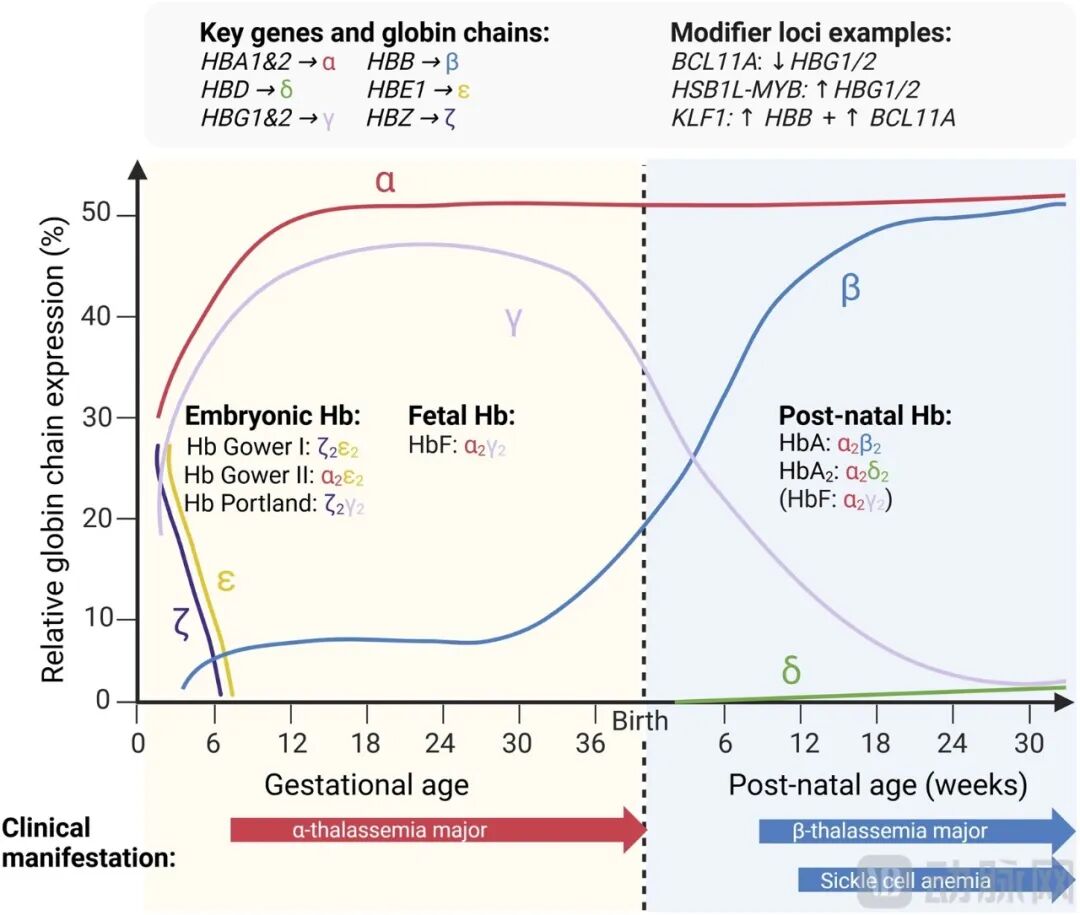
Zeitlicher Ablauf der Expression der Globinkette von der menschlichen Embryonalentwicklung bis nach der Geburt und das Erkrankungsfenster der Hämoglobinopathie [1]
Die Sichelzellkrankheit wird durch eine Punktmutation im β-Globin-Gen verursacht. Nach Desoxygenierung polymerisiert das abnormale Hämoglobin, die roten Blutkörperchen verformen sich zu sichelförmigen Gebilden, verstopfen wiederholt die Mikrogefäße und lösen periodische starke Schmerzen und vaskuläre Okklusionskrisen aus.
Bei der transfusionsabhängigen β-Thalassämie besteht ein Defekt in der Synthese von β-Globin, sodass der Körper nicht genügend normales Hämoglobin bilden kann. Die betroffenen Kinder benötigen seit ihrer frühen Kindheit lebenslang regelmäßige Bluttransfusionen, um die Sauerstoffversorgung aufrechtzuerhalten.
Beide Erkrankungen verschlimmern sich fortschreitend: Anhaltende Gefäßobstruktionen und schwere chronische Anämie schädigen nach und nach mehrere Organe wie Herz, Lunge, Nieren und Gehirn. Die durch langfristige Transfusionen verursachte Eisenüberladung schädigt zudem kontinuierlich Leber und endokrines System und behindert schwer das Wachstum und die Pubertätsentwicklung von Kindern.
US-amerikanische epidemiologische Statistiken zeigen, dass das mittlere Todesalter von Patienten mit Sichelzellkrankheit und häufigen Krisen nur 45 Jahre beträgt. Eine konservative symptomatische Behandlung kann die langfristigen Überlebensschäden durch die Erkrankung nicht rückgängig machen.
Seit langem sind die kurativen Behandlungsmöglichkeiten in der Klinik für beide Erkrankungen sehr begrenzt. Konventionelle unterstützende Behandlungen können nur Schmerzen lindern und Anämie korrigieren, aber das Fortschreiten der Organschäden nicht aufhalten. Die allogene hämatopoetische Stammzelltransplantation war zwar früher ein Verfahren mit kurativem Potenzial, ist aber durch den Mangel an passenden Spendern, das Risiko von Transplantatabstoßungen und schweren Infektionen eingeschränkt. Die hochintensive myeloablative Vorbereitung ist zudem nicht für kleine Kinder geeignet, sodass der Anteil der Kinder, die die Transplantation erfolgreich durchlaufen und geheilt werden können, sehr gering ist.
Das bestehende Behandlungssystem weist deutliche Mängel auf. Die Geneditierungstherapie ist zu dem zentralen Forschungsansatz geworden, um Gendefekte an der Wurzel zu korrigieren. Bevor jedoch die Erweiterung der Indikation von Casgevy zugelassen wurde, waren weltweit nur ähnliche Gentherapeutika für Jugendliche ab 12 Jahren und Erwachsene zugelassen. Kinder im Alter von 2 bis 11 Jahren befinden sich in einem kritischen Fenster der Organentwicklung, das die beste Zeit für frühzeitige Interventionen ist, um irreversible Organschäden zu vermeiden. Bisher gab es jedoch keine für diese Altersgruppe geeignete Behandlungsmöglichkeit, die das krankheitsverursachende Gen in einem einzigen Eingriff reparieren kann – dies ist auch der zentrale klinische Grund für die Zulassung von Casgevy mit herabgesetzter Altersgrenze durch die FDA.
Geziele Hemmung von BCL11A zur Wiederaktivierung des fötalen Hämoglobins
Casgevy ist eine ex-vivo-Geneditierungstherapie auf Basis von CRISPR/Cas9. Der Kernprozess besteht darin, die eigenen hämatopoetischen Stammzellen des Patienten zu entnehmen, sie im Labor durch Gentechnik zu modifizieren und die reparierten lebenden Zellen anschließend wieder in den Körper des Patienten zurückzuführen. Dieses Verfahren kann als präziser Regulationsvorgang an den eigenen hämatopoetischen Stammzellen des Patienten verstanden werden.
Genauer gesagt, verwendet das CRISPR/Cas9-System eine nicht-virale Übertragungsmethode, die auf den erythrozytenspezifischen Enhancer-Bereich des BCL11A-Gens abzielt und dort einen Doppelstrangbruch erzeugt.
Das vom BCL11A-Gen kodierte Protein fungiert ursprünglich als Bremse für die Expression des fötalen Hämoglobins: Nach der Geburt wird BCL11A kontinuierlich exprimiert, die Synthese von fötalem Hämoglobin wird unterdrückt und stattdessen erwachsenes Hämoglobin gebildet. Der durch den Eingriff von Casgevy erzeugte Bruch löst diese Bremse, sodass die roten Blutkörperchen die Synthese von fötalem Hämoglobin wieder aufnehmen.
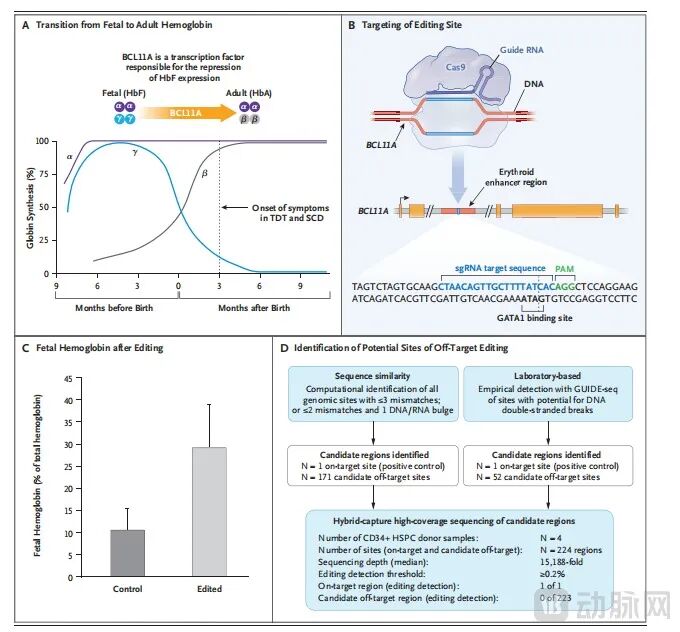
Wirkmechanismus der BCL11A-Editierung zur Wiederaktivierung des fötalen Hämoglobins [2]
Warum wird das erwachsene Hämoglobin umgangen und stattdessen auf das fötale Hämoglobin gesetzt? Dies ist eine raffinierte biologische Konstruktion von Vertex Pharmaceuticals.
Wie bereits erwähnt, hängen die Pathogenesen der Sichelzellkrankheit und der transfusionsabhängigen β-Thalassämie beide mit β-Globin zusammen, aber das fötale Hämoglobin enthält kein β-Globin – es besteht aus α-Globin und γ-Globin und ist von Natur aus nicht von diesen beiden Mutationen betroffen.
Daher nutzt das von Casgevy verfolgte Verfahren den Kompensationsmechanismus des Hämoglobins in der frühen menschlichen Entwicklung, sodass die fötale Version die Funktion des Sauerstofftransports übernimmt und die unterschiedlichen molekularen Defekte beider Erkrankungen umgeht.
Aus regulatorischer Sicht zeigt dieser Geneditierungsansatz von Casgevy im Vergleich zu Gentherapien mit lentiviralen Vektoren in derselben Kategorie eine bessere Vorhersage der langfristigen Sicherheit: Bei Therapien mit lentiviralen Vektoren müssen exogene funktionelle Gene zufällig in das Wirtsgenom integriert werden. Dieses Integrationsverhalten birgt potenzielle Risiken, darunter das Risiko von durch Insertionsmutationen verursachten Krebs und Unsicherheiten durch die kontinuierliche Expression exogener Gene. Der Editierungsprozess von Casgevy führt keine exogenen Gensequenzen ein. Die DNA-Reparatur nach der Editierung erfolgt über die zelleigene homologe Rekombination oder das nicht-homologe Endverknüpfungsmechanismus, die Wirkstellen sind festgelegt und der Störungsbereich im Genom ist von Natur aus kontrollierbar.
Aus der Perspektive des Behandlungsablaufs werden bei Casgevy die eigenen hämatopoetischen Stammzellen des Patienten ex vivo editiert und anschließend zurückgeführt. Der gesamte Prozess erfordert keinen externen Spender, sodass grundsätzlich die Risiken von Transplantatabstoßung und Transplantat-gegen-Wirt-Krankheit (GVHD) vermieden werden, die bei allogenen Transplantationen häufig auftreten. Die Wahrscheinlichkeit schwerer immunbedingter Komplikationen nach dem Eingriff ist geringer. Für junge Kinder sind diese beiden Arten von Komplikationen oft bedrohlicher als die Erkrankung selbst.
Daten aus mehreren Kohorten stützen die Herabsetzung des Anwendungsalters
Die zentralen Beweise für die Zulassung dieser Indikationserweiterung stammen aus der CLIMB-Serie klinischer Studien, die die beiden Bevölkerungsgruppen von 12 bis 35 Jahren und 5 bis 11 Jahren abdecken. Für Kinder im Alter von 2 bis 4 Jahren gibt es keine separaten Studienaufnahmen. Die Regulierungsbehörden haben sich an den Studiendaten von Personen über 5 Jahre orientiert und die Anwendung für diese Altersgruppe durch Datenextrapolation zugelassen.
Bei der Gruppe von Patienten mit transfusionsabhängiger β-Thalassämie erreichten in der Kohorte von 12 bis 35 Jahren 32 von 35 Probanden, die mindestens 16 Monate nachverfolgt wurden, eine 12-monatige kontinuierliche Transfusionsunabhängigkeit, was einem Anteil von etwa 91,4 % entspricht. In der Kinderkohorte von 5 bis 11 Jahren erreichten 8 von 9 Kindern mit auswertbarer Wirksamkeit eine 12-monatige Transfusionsunabhängigkeit, die Wirksamkeitsrate lag bei fast 89 % und die mittlere trans-fusionsfreie Zeit betrug 20,1 Monate. Die Nutzenentwicklung beider Bevölkerungsgruppen ist sehr einheitlich.
Aus langfristiger Sicht zeigen die Nachverfolgungsdaten, dass der Gesamthämoglobin- und der fötale Hämoglobinspiegel im Körper der Probanden signifikant ansteigen und langfristig stabil bleiben. Die Sauerstofftransportfähigkeit der roten Blutkörperchen ist gut, sodass die Transfusionsabhängigkeit an der Wurzel verringert wird.
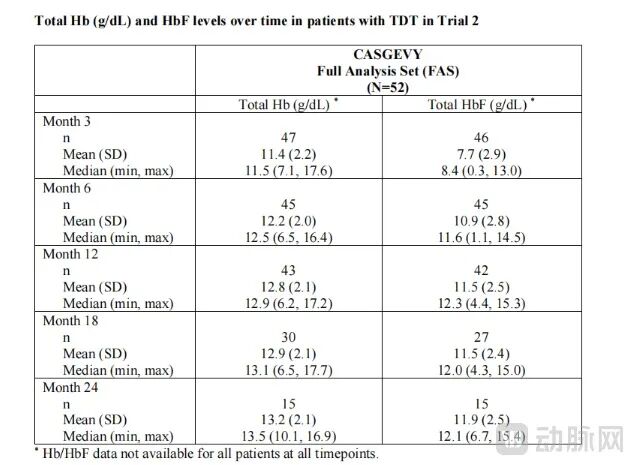
Gesamthämoglobinspiegel (g/dL) und HbF-Spiegel von TDT-Patienten im zeitlichen Verlauf nach der Behandlung (Abbildung aus der Casgevy-Verschreibungsinformation)
Die Studien an jungen Patienten mit Sichelzellkrankheit zeigen ebenfalls einen stabilen Nutzen: Alle auswertbaren Probanden im Alter von 5 bis 11 Jahren erreichten den primären Endpunkt, innerhalb von 24 Monaten nach der Infusion traten über 12 Monate keine schweren vaskulären Okklusionskrisen auf, was die Lebensbelastung durch wiederkehrende starke Schmerzen und Krankenhausaufenthalte erheblich verringerte.
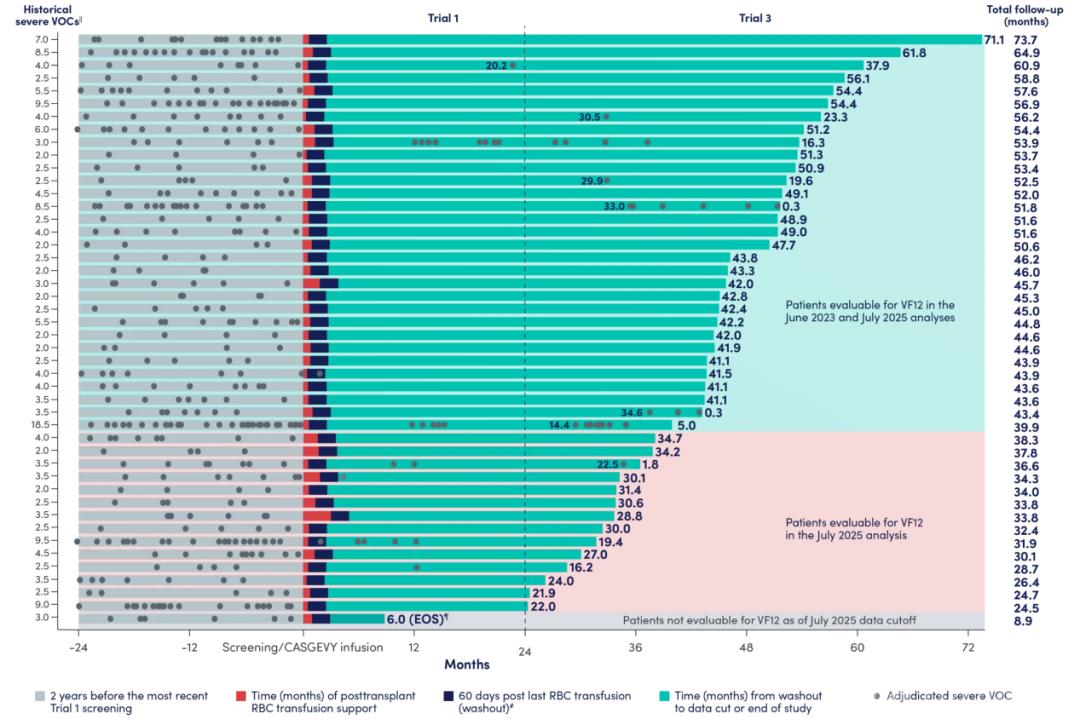
Längsschnitt-Nachverfolgungsdiagramm von Patienten mit Sichelzellkrankheit (Abbildung von der offiziellen Casgevy-Website)
Auf Ebene der Sicherheit sind die Arten von Nebenwirkungen in allen Altersgruppen ähnlich. Die Symptome stammen größtenteils von der präoperativen myeloablativen Chemotherapie und umfassen hauptsächlich Mukositis, fieberhafte Neutropenie und Appetitlosigkeit. Es wurden keine besonderen Nebenwirkungen festgestellt, die ausschließlich bei Kindern auftreten. Während der gesamten Studie traten keine Abstoßungsreaktionen oder Transplantat-gegen-Wirt-Krankheiten auf, die bei allogenen Transplantationen häufig vorkommen, das Gesamtrisiko ist kontrollierbar.
Vom Einzelfall zum System: Die Erweiterung der industriellen Bedeutung
Die Bedeutung der Herabsetzung des zugelassenen Anwendungsalters von Casgevy geht über die Erweiterung des Etiketts eines einzelnen Produkts hinaus.
Aus klinischer Sicht bietet es das erste zugelassene Gentherapieverfahren für die frühzeitige ursachenspezifische Intervention bei Kindern mit seltenen Bluterkrankungen. Derzeit hat Vertex Pharmaceuticals in den USA ein Netzwerk von über 75 autorisierten Behandlungszentren (ATC) aufgebaut. Die pädiatrisch angepasste Diagnose- und Behandlungskapazität wird in diesem Netzwerk schrittweise umgesetzt, sodass die Zugänglichkeit von pädiatrischen Gentherapien von wenigen Zentren auf ein breiteres klinisches Netzwerk ausgedehnt wird.
Aus industrieller Sicht senkt das schrittweise Entwicklungsmodell „vollständige Validierung in der Kernaltersgruppe → Bestätigung durch junge Kohorten → Datenextrapolation für jüngere Bevölkerungsgruppen“ die Entwicklungshürden und Investitionsrisiken für die Indikationserweiterung von seltenen Erkrankungen bei kleinen Kindern. Dies kann mehr Unternehmen anregen, Indikationen für seltene pädiatrische Erkrankungen zu erweitern und mehr pädiatrische Gentherapien von dem Labor in die Klinik zu bringen. Gleichzeitig bietet die plattformbasierte Konstruktion mit einem einzelnen Zielort, der zwei Indikationen abdeckt, eine Lösung für das Dilemma der hohen Entwicklungskosten bei seltenen Erkrankungen und erhöht das Kosten-Nutzen-Verhältnis von Geneditierungswerkzeugen.
Aus langfristiger Sicht werden alle mit Casgevy behandelten Patienten eingeladen, an der Langzeit-Nachverfolgungsstudie CLIMB-131 teilzunehmen, die eine Nachverfolgung über 15 Jahre vorsieht. Diese Daten werden den langfristigen Nutzen der frühen Intervention bei Wachstum und Organschutz weiter bestätigen und den langfristigen Wert der einmaligen Gentherapie nachhaltig untermauern.
Dennoch bleiben Bezahlung und Zugänglichkeit als hochpreisige Einmal-Gentherapie eine gemeinsame Herausforderung für alle globalen Gentherapien bei seltenen Erkrankungen. Wie diese Therapien von der „regulatorischen Zugänglichkeit“ zur „Zugänglichkeit für Patienten“ gelangen, ist die nächste zu lösende Aufgabe.
Aber zumindest wurde die Altersgrenze von 2 Jahren überwunden – für die Familien von neu diagnostizierten Kindern